


Die Pharmakokinetik (PK) beschreibt den zeitlichen VerlaufArzneimittelabsorption, -verteilung, -stoffwechsel und -ausscheidung (ADME). In der klinischen und präklinischen Entwicklung ist die Charakterisierung des PK-Verhaltens von grundlegender Bedeutung. Bei den meisten Standardverbindungen sind die PK-Parameter innerhalb des therapeutischen Bereichs vorhersagbar-ein Zustand, der als lineare Pharmakokinetik bekannt ist. In diesem Zustand steigen systemische Expositionsparameter wie die maximale Plasmakonzentration (Cmax) und die Fläche unter der Konzentrations-Zeit-Kurve (AUC) proportional mit der Dosis.
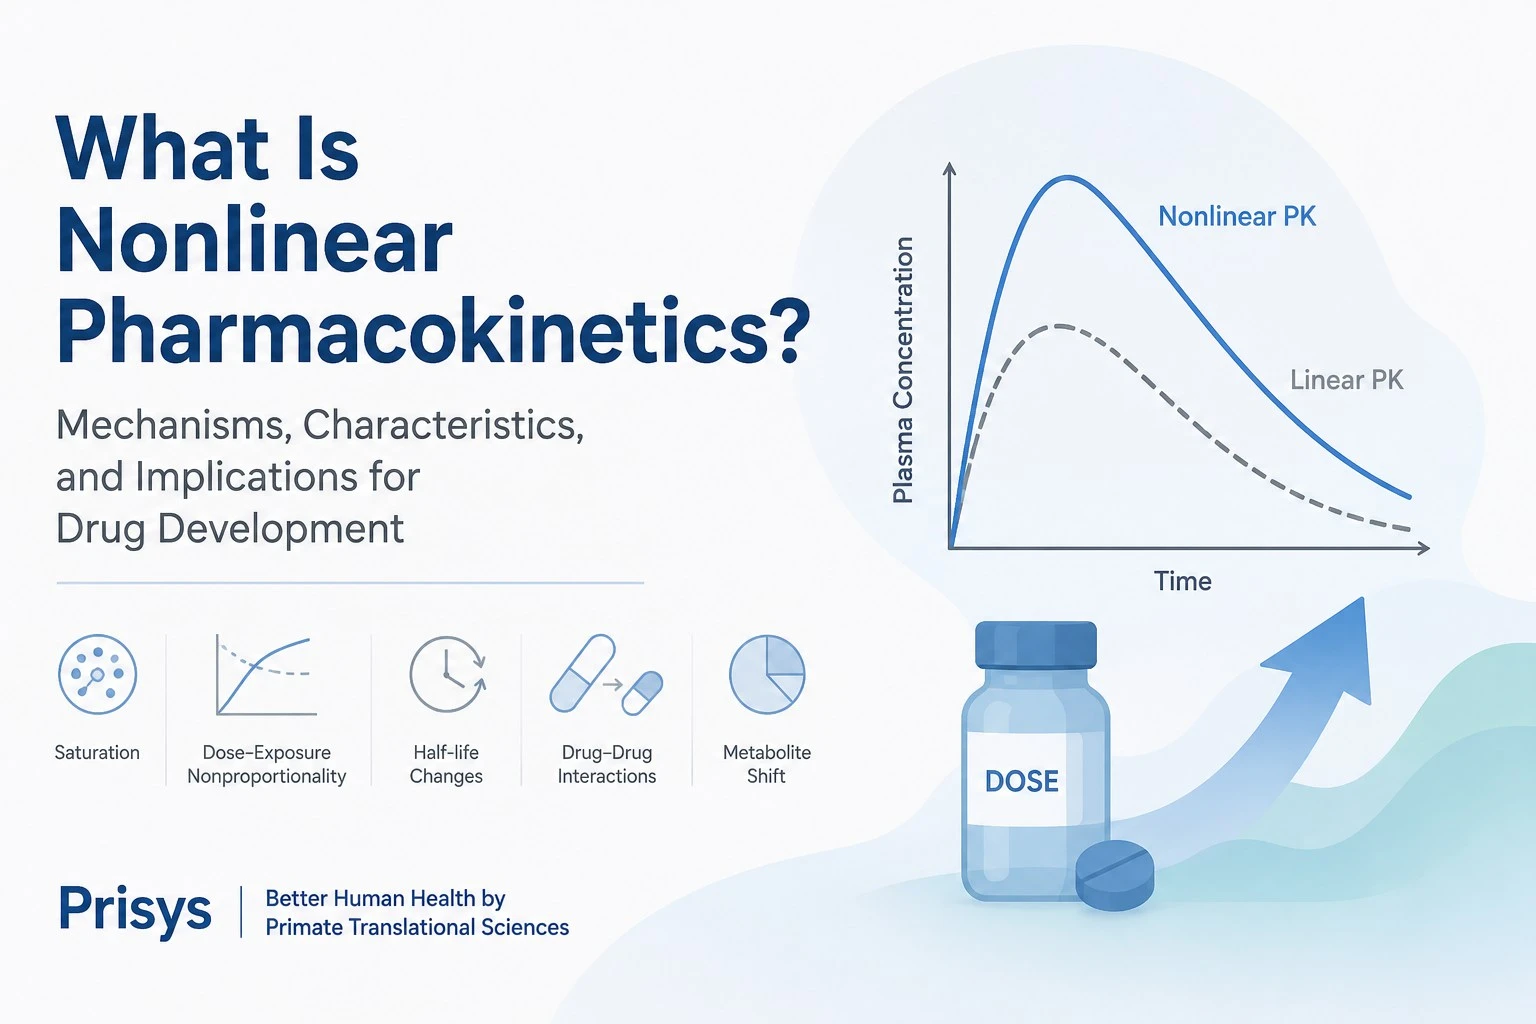
Viele Arzneimittelkandidaten weichen jedoch von diesem Muster ab und zeigen mit zunehmender Dosis unverhältnismäßige Veränderungen der Exposition. Dieses Phänomen wird als nichtlineare Pharmakokinetik (nichtlineare PK) bezeichnet. Für Arzneimittelentwickler ist die frühzeitige Identifizierung und Charakterisierung nichtlinearer PK von entscheidender Bedeutung, um unerwartete Toxizität, Therapieversagen und ungenaue Prognosen der menschlichen Dosis zu vermeiden.
Lineare versus nichtlineare Pharmakokinetik
In der linearen PK arbeiten die primären ADME-Prozesse deutlich unterhalb ihrer Kapazitätsgrenzen. Folglich:
- CmaxUndAUCAnstieg direkt proportional zur verabreichten Dosis.
- Freigabe (CL)UndVerteilungsvolumenbleiben konstant.
- Eliminationshalbwert-(t1/2)ist dosis-unabhängig.
Umgekehrt tritt eine nichtlineare PK auf, wenn ein oder mehrere biologische Prozesse gesättigt, gehemmt oder induziert werden. Unter diesen Bedingungen kann eine Verdoppelung der Dosis zu einer nicht-proportionalen Änderung der Exposition- führen, die möglicherweise zu einem exponentiellen Anstieg der Plasmakonzentration oder in einigen Fällen zu einer eingeschränkten Bioverfügbarkeit führt.
Kernmechanismen, die Nichtlinearität vorantreiben
Nichtlineare PK entsteht typischerweise, wenn physiologische Signalwege ihre Kapazität erreichen oder pharmakologisch moduliert werden.
1. Sättigungsstoffeliminierung (Michaelis-Menten Kinetics)
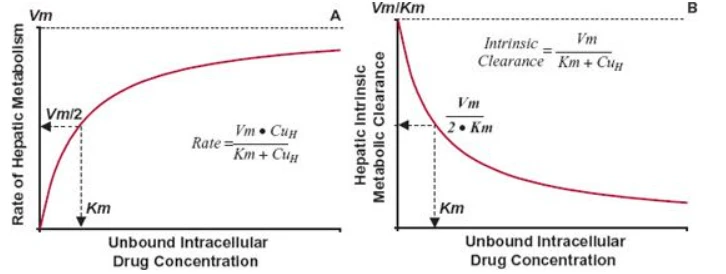
Die häufigste Ursache für Nichtlinearität ist die Sättigung von Stoffwechselenzymen. Wenn die Arzneimittelkonzentrationen die Kapazität der Stoffwechselenzyme überschreiten, verschiebt sich die Elimination von der Kinetik erster -Ordnung (konstanter Anteil eliminiert) zur Kinetik null-Ordnung (konstante eliminierte Menge). Wenn der Stoffwechselweg seine maximale Geschwindigkeit (Vmax) erreicht, nimmt die Clearance ab, was zu einer schnellen, unverhältnismäßigen Anreicherung des Arzneimittels führt.
2. Sättigbare Absorption und Transporter
Nichtlinearität kann während der Absorption entstehen. Zum Beispiel:
- Löslichkeit-begrenzte Absorption:Bei Verbindungen mit geringer -Löslichkeit wird die Auflösungsgeschwindigkeit im Magen-Darm-Trakt zum limitierenden Faktor, was bei höheren Dosen zu einer verminderten Bioverfügbarkeit führt.
- Transportersättigung:Medikamente, die von Uptake- oder Efflux-Transportern abhängig sind (wie PEPT1 oder P-gp), können nichtlineare Absorptionsprofile aufweisen, wenn diese Transporter gesättigt werden.
3. Proteinbindungssättigung
Bei Arzneimitteln mit hoher Plasmaproteinbindung kann die Sättigung der Bindungsstellen die freie Arzneimittelfraktion (fu) erhöhen. Während die Gesamtkonzentration des Arzneimittels vorhersehbaren Mustern zu folgen scheint, kann der Anstieg des ungebundenen Arzneimittels -der pharmakologisch aktiven Komponente- zu einer erhöhten Clearance und einer veränderten Verteilung führen, was die Beziehung zwischen Gesamtdosis und pharmakologischer Wirkung erschwert.
4. Enzyminduktion und -hemmung
- Automatische-Induktion:Bestimmte Medikamente stimulieren die Expression der Enzyme, die für ihren eigenen Stoffwechsel verantwortlich sind, was mit der Zeit zu einer erhöhten Clearance und einer verringerten Exposition führt.
- Automatische-Hemmung:Umgekehrt hemmen einige Medikamente ihre eigenen Stoffwechselwege oder die von gleichzeitig verabreichten Medikamenten, was zu steigenden Plasmakonzentrationen und einem erhöhten Toxizitätsrisiko führt.

Strategische Bedeutung in der Arzneimittelforschung
Nichtlineare PK stellt erhebliche Herausforderungen dar, die ausgefeilte Analysestrategien erfordern:
- Dosissteigerung:Die Vorhersage der Exposition bei höheren Dosen wird unsicher. Zur Definition des therapeutischen Fensters ist eine genaue Modellierung erforderlich.
- Metabolitenprofile:Wenn die primären Stoffwechselwege ihre Sättigung erreichen, können sekundäre oder untergeordnete Stoffwechselwege dominant werden, was möglicherweise zur Bildung unerwarteter oder toxischer Metaboliten führt.
- Arzneimittel-Arzneimittelinteraktionen (DDIs):Wenn die Signalwege nahezu ausgelastet sind, erhöht sich das Potenzial für klinisch signifikante DDI, was gründliche Wechselwirkungsstudien erforderlich macht.
Bewertung der Nichtlinearität: Die Rolle translatorischer Modelle
Die Identifizierung nichtlinearen Verhaltens erfordert integrierte Studien über mehrere Dosisstufen hinweg. Bei Prisys Biotech sind wir uns bewusst, dass Standardmodelle für komplexe Therapiemodalitäten wie Biologika, Antikörper{{1}Wirkstoffkonjugate (ADCs) und ZNS-zielgerichtete Therapien oft nicht ausreichen. Diese Modalitäten weisen häufig eine Target-vermittelte Arzneimitteldisposition (TMDD) und komplexe, rezeptor-gesättigte Eliminationswege auf.
Unser Ansatz zur Charakterisierung nichtlinearer PK umfasst:
- Multi-Dosis-PK-Profilierung zur Beurteilung der Dosisproportionalität über verschiedene Dosisstufen hinweg.
- Mechanistische ADME-Studien zur Isolierung der Quelle der Nichtlinearität, sei es Transport, Stoffwechsel oder Proteinbindung.
- Modelle für nicht-menschliche Primaten (NHP).: Nutzung von NHP-Systemen, die die menschliche Physiologie-einschließlich Transporterexpression und Stoffwechselprofilen- genau widerspiegeln, um hochpräzise-Translationsdaten bereitzustellen.
- Integrierte PK/PD/Biomarker-Analyse: Korrelation der systemischen Exposition mit pharmakodynamischen Reaktionen, um sicherzustellen, dass Dosierungsschemata sowohl sicher als auch wirksam sind.
Abschluss
Die nichtlineare Pharmakokinetik ist ein komplexer, aber beherrschbarer Aspekt der Arzneimittelentwicklung. Durch die Identifizierung von Sättigungspunkten, Induktions-/Hemmungspotenzial und mechanismusspezifischer Disposition zu Beginn der präklinischen Phase können Entwickler Risiken mindern und robuste Dosierungsstrategien entwickeln. Bei Prisys kombinieren wir FortgeschrittenesKrankheitsmodellemit präziser pharmakokinetischer Bewertung zur Unterstützung der Entwicklung neuartiger Therapeutika, um sicherzustellen, dass potenzielle Nichtlinearitäten vor der klinischen Einführung klar definiert werden.
Kontaktieren Sie Prisys Biotech
FAQ
F: Wie wird die nichtlineare PK in präklinischen Studien identifiziert?
A: Es wird hauptsächlich durch Mehrfachdosisstudien identifiziert, die die Proportionalität der PK-Parameter (AUC/Cmax) bewerten und bestätigen, ob die Clearance oder Halbwertszeit zwischen den Dosisgruppen erheblich variiert.
F: Sind Biologika anfälliger für nichtlineare PK?
A: Ja. Aufgrund von Mechanismen wie der ziel-vermittelten Arzneimitteldisposition (TMDD) und der rezeptor-abhängigen Aufnahme weisen viele Biologika ein nichtlineares Verhalten auf, sodass eine präzise PK/PD-Modellierung unerlässlich ist.
F: Bedeutet eine nichtlineare PK immer ein höheres Toxizitätsrisiko?
A: Nicht unbedingt. Während die Clearance-Sättigung das Toxizitätsrisiko aufgrund der Arzneimittelakkumulation erhöhen kann, kann die nichtlineare PK auch zu einer verringerten Absorption bei hohen Dosen führen, was die Wirksamkeit eher einschränken als die Toxizität erhöhen könnte. Jeder Fall muss anhand des spezifischen Arzneimittelmechanismus beurteilt werden.


